
CEI 60601-1 Les tests de sécurité médicale sont le service de test, de certification et d'évaluation pour démontrer la sécurité et les performances de base du dispositif et pour déterminer s'il est conforme aux exigences de sécurité du produit.
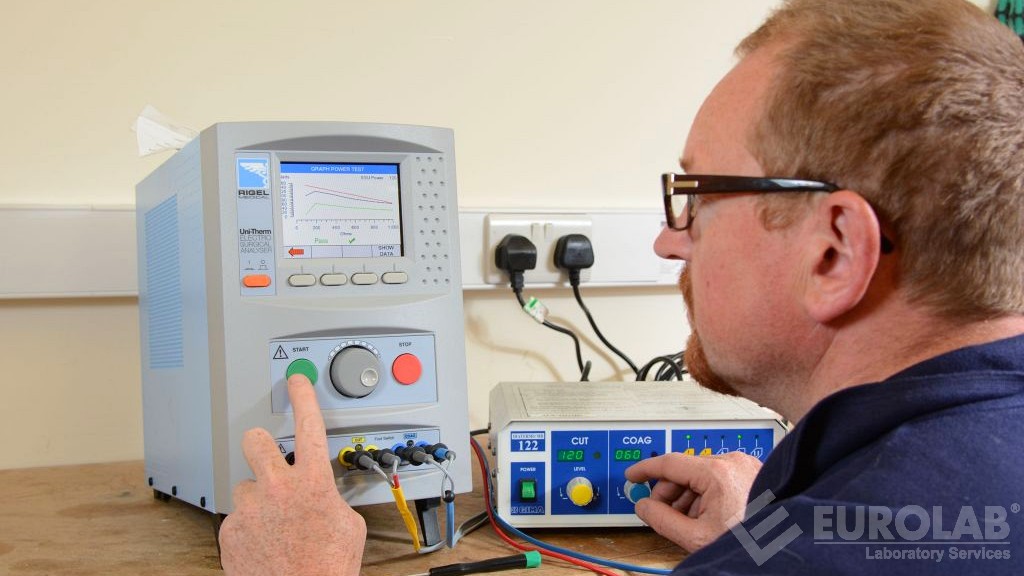
Partout dans le monde, les dispositifs médicaux sont contrôlés par des procédures d'approbation régionales strictes, nécessitant généralement des tests par des laboratoires agréés. En ce qui concerne les dispositifs médicaux actifs, ces exigences sont documentées dans la famille de normes CEI 60601 et harmonisées au niveau international.
Actuellement, la 60601e édition de la CEI 1-3 constitue la base de la procédure d'approbation des équipements électromédicaux dans la plupart des cadres juridiques à travers le monde. En raison des mêmes exigences de la famille de normes EN 60601 de l'Union européenne, la CEI définit l'hypothèse de conformité à la directive relative aux dispositifs médicaux (MDD) 93/42 / CEE.
Les normes européennes et internationales fournissent un ensemble de méthodes de test, de limites de test et de niveaux de test largement acceptés pour l'évaluation des équipements électromédicaux. EUROLABfournit tous les tests de sécurité des produits pour la série de normes 1-2, y compris les normes complémentaires (partie 60601) et spécifiques (partie 1). Nous proposons également des tests complets pour les dispositifs implantables actifs (ISO 14708). Officiellement reconnu par OSHA EUROLAB La marque NRTL indique le respect des normes requises en matière de sécurité sur le lieu de travail, qui incluent les hôpitaux, cliniques, centres de thérapie et installations similaires.
En tant qu'organisme national de certification (NCB) et laboratoire d'essais CB (CBTL) dans le cadre du programme IECEE CB EUROLABpeut tester conformément à toutes les versions des normes de sécurité CEI/EN 60601 pour les équipements électromédicaux et délivrer des certificats de test selon les normes internationales CEI, dont les résultats peuvent être utilisés dans les rapports de test et pour obtenir la certification de sécurité des produits dans les pays membres participants pour l'électro -Équipement médical.
ISO 14971 est une norme internationale pour la gestion des risques des dispositifs médicaux et est reconnue par la Food and Drug Administration (FDA) des États-Unis, les autorités européennes, Santé Canada, l'Australian Therapeutic Products Administration et d'autres organismes de réglementation comme la norme «de facto» pour la gestion des risques. Le processus de gestion des risques pour les dispositifs médicaux consiste à identifier, mesurer et atténuer les risques qui peuvent être présents dans tous les contextes de l'utilisation prévue, de l'utilisation abusive raisonnablement prévisible et des conditions d'un produit ou d'un système. Les producteurs sont seuls responsables de la planification, de la mise en œuvre et de la documentation du processus de gestion des risques. Les critères d'identification des risques potentiels et de détermination des niveaux de risque acceptables sont définis et évalués par les fabricants pour prouver les niveaux de risque acceptables.
La conformité à la norme ISO 14971 est essentielle pour les fabricants de dispositifs médicaux qui souhaitent obtenir une approbation réglementaire aux États-Unis, dans l'Union européenne (UE) et sur d'autres grands marchés internationaux. Les fabricants de dispositifs médicaux doivent avoir établi des processus de gestion des risques conformément à la norme ISO 60601 pour satisfaire aux exigences d'application de gestion des risques conformément à la norme CEI 1-2005: 14971. Les normes d'assurance CEI 60601-1-X, obligatoires pour la conformité à la norme générale 60601-1, font également appel directement ou implicitement aux exigences de l'ISO 14971. Le processus de gestion des risques n'est pas audité sur site pour prouver la conformité. Au lieu de cela, la conformité à la section sur la gestion des risques du 60601-1 est évaluée par un organisme de certification à l'aide des documents d'examen du processus de gestion des risques inclus dans le dossier de gestion des risques.
L'amendement 1 oblige désormais les fabricants à fixer des limites de performance spécifiques et à évaluer les principales caractéristiques de performance dans des conditions anormales ou de défaut. En plus de ces changements, la performance de base est désormais un critère de test utilisé pour évaluer si un danger est présent après un test particulier. De plus, les fabricants doivent déclarer certains critères de performance clés dans la description technique du produit.
Les exigences de test d'humidité ont été rétablies à partir de la norme CEI 60601-1 version 2.0.
Un certain nombre d'exigences en matière de documentation ont été ajoutées pour les manuels d'utilisation et les instructions d'utilisation (IFU). En outre, les versions électroniques de tous les documents d'accompagnement doivent appliquer le processus d'ingénierie de l'utilisabilité selon la norme d'assurance CEI 60601-1-6, Disponibilité lors de la détermination des informations à fournir.
L'étiquetage de l'équipement et des accessoires doit inclure un numéro de série ou un identifiant de lot unique, la date du fabricant ou «meilleure date de péremption» et les coordonnées du fabricant.
Il existe un certain nombre d'exigences concernant la protection contre les risques électriques potentiels, notamment la protection contre la défibrillation, la mise à la terre de protection et les distances de fuite et de dégagement. Il existe de nouvelles limites pour les tests de courant résiduel pour les connexions fonctionnelles à la terre. Un test de mise à la terre de protection avec un câble d'alimentation est nécessaire pour les appareils avec entrées d'appareil. L'équipement fixé en permanence doit inclure un dispositif de verrouillage électrique si la reconnexion présente un danger potentiel pour l'utilisateur.
Les tests de déséquilibre et de risques mécaniques associés aux équipements mobiles ont été modifiés pour inclure des tests fonctionnels.
Les limites de température des pièces appliquées ont été clarifiées. L'équipement d'inondation doit être conçu de manière à garantir à tout moment la sécurité de base et les performances de base.
Processus du cycle de vie des logiciels des dispositifs médicaux qui peuvent être appliqués à des équipements et des systèmes dont le fonctionnement dépend du logiciel ou de tout élément programmable (également appelé PEMS). En outre, l'amendement 1 comprend des exigences de validation pour les équipements connectés à un réseau.
EUROLAB, avec son équipe hautement experte et ses laboratoires accrédités internationalement, Test de sécurité médicale CEI 60601-1 exécute tous les services de test, d'analyse, de mesure, d'évaluation et de production de rapports de manière complète et fiable.
Pour obtenir un rendez-vous, obtenir des informations plus détaillées ou demander une évaluation, vous pouvez nous demander de remplir notre formulaire et de vous joindre.

