
La prueba de seguridad médica IEC 60601-1 es el servicio de prueba, certificación y evaluación para demostrar la seguridad básica y el rendimiento del dispositivo y para determinar si cumple con los requisitos de seguridad del producto.
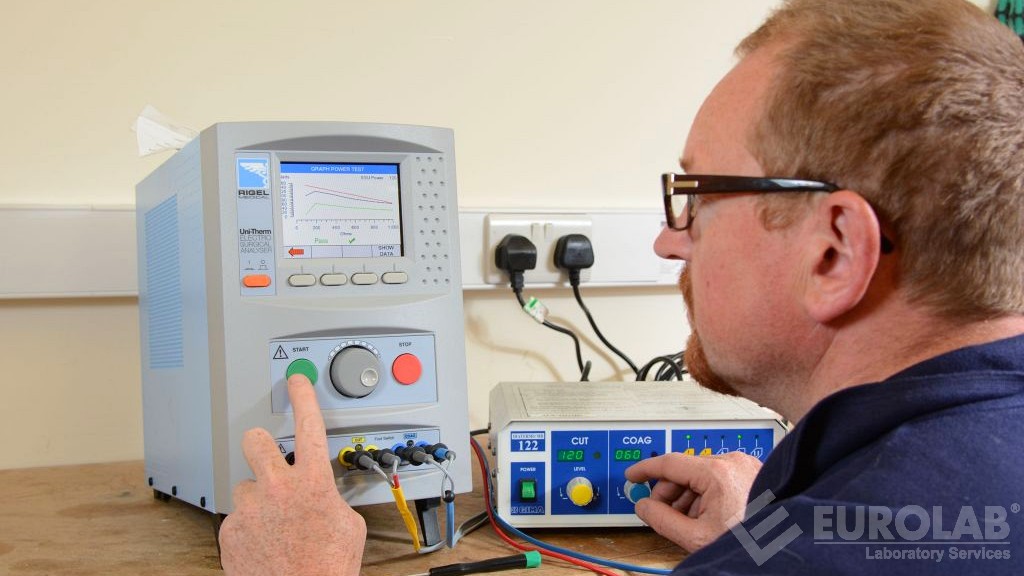
Los dispositivos médicos en todo el mundo se controlan mediante estrictos procedimientos de aprobación regional, que generalmente requieren pruebas por parte de laboratorios aprobados. Con respecto a los dispositivos médicos activos, estos requisitos están documentados bajo la familia de estándares IEC 60601 y armonizados internacionalmente.
Actualmente, la 60601ª edición de IEC 1-3 constituye la base del procedimiento de aprobación para equipos eléctricos médicos en la mayoría de los marcos legales de todo el mundo. Debido a los mismos requisitos de la familia de normas EN 60601 de la Unión Europea, la IEC define el supuesto de conformidad con la Directiva de dispositivos médicos (MDD) 93/42 / EEC.
Las normas europeas e internacionales proporcionan un conjunto de métodos de prueba, límites de prueba y niveles de prueba ampliamente aceptados para la evaluación de equipos eléctricos médicos. EUROLABproporciona todas las pruebas de seguridad del producto para la serie de normas 1-2, incluidas las normas colaterales (Parte 60601) y específicas (Parte 1). También ofrecemos pruebas completas para dispositivos implantables activos (ISO 14708). Reconocido oficialmente por OSHA EUROLAB La marca NRTL indica el cumplimiento de los estándares requeridos para la seguridad en el lugar de trabajo, que incluye hospitales, clínicas, centros de terapia e instalaciones similares.
Como Organismo Nacional de Certificación (NCB) y Laboratorio de Ensayos CB (CBTL) en el Programa IECEE CB EUROLABpuede realizar pruebas de acuerdo con todas las versiones de las normas de seguridad IEC/EN 60601 para equipos eléctricos médicos y emitir certificados de prueba según las normas internacionales IEC, cuyos resultados se pueden utilizar en informes de pruebas y para obtener la certificación de seguridad del producto en los países miembros participantes para electro -dispositivos médicos.
ISO 14971 es un estándar internacional para la gestión de riesgos de dispositivos médicos y está reconocido como el estándar "de facto" para la gestión de riesgos por la Administración de Alimentos y Medicamentos de los Estados Unidos (FDA), las autoridades europeas, Health Canada, la Administración de Productos Terapéuticos de Australia y otros reguladores. El proceso de gestión de riesgos para los dispositivos médicos consiste en identificar, medir y mitigar los riesgos que puedan existir en todos los entornos del uso previsto, el mal uso razonablemente previsible y las condiciones de un producto o sistema. Los productores son los únicos responsables de la planificación, implementación y documentación del proceso de gestión de riesgos. Los fabricantes establecen y evalúan los criterios para identificar los riesgos potenciales y determinar los niveles aceptables de riesgo para demostrar los niveles aceptables de riesgo.
El cumplimiento de la norma ISO 14971 es esencial para los fabricantes de dispositivos médicos que buscan la aprobación regulatoria en los EE. UU., La Unión Europea (UE) y otros mercados internacionales importantes. Las empresas de dispositivos médicos deben haber establecido procesos de gestión de riesgos de acuerdo con ISO 60601 para cumplir con el requisito de aplicación de gestión de riesgos de acuerdo con IEC 1-2005: 14971. Las normas de aseguramiento IEC 60601-1-X, que son obligatorias para el cumplimiento de la norma general 60601-1, también invocan directa o implícitamente los requisitos de ISO 14971. El proceso de gestión de riesgos no se audita in situ para demostrar su cumplimiento. En su lugar, el cumplimiento de la sección de gestión de riesgos de 60601-1 es evaluado por un organismo de certificación utilizando los documentos de revisión del proceso de gestión de riesgos incluidos en el archivo de gestión de riesgos.
La Enmienda 1 ahora requiere que los fabricantes establezcan límites de desempeño específicos y evalúen características clave de desempeño en condiciones anormales o de falla. Además de estos cambios, el rendimiento de referencia es ahora un criterio de prueba que se utiliza para evaluar si existe un peligro después de una prueba en particular. Además, los fabricantes deben declarar ciertos criterios clave de rendimiento en la descripción técnica del producto.
Los requisitos de prueba de humedad se han restaurado de IEC 60601-1 Versión 2.0.
Se han agregado varios requisitos de documentación para los manuales de usuario y las instrucciones de uso (IFU). Además, las versiones electrónicas de todos los documentos adjuntos deben aplicar el proceso de ingeniería de usabilidad según la norma de garantía IEC 60601-1-6, Disponibilidad al determinar qué información debe proporcionarse.
El etiquetado de equipos y accesorios debe incluir un número de serie único o un identificador de lote, la fecha del fabricante o “fecha de caducidad” e información de contacto del fabricante.
Hay una serie de requisitos relacionados con la protección contra posibles peligros eléctricos, incluida la protección contra desfibrilación, la toma de tierra y las distancias de fuga y espacio libre. Hay nuevos límites para las pruebas de corriente residual para conexiones a tierra funcionales. Se requiere una prueba de tierra de protección con un cable de alimentación para dispositivos con entradas de dispositivo. El equipo instalado permanentemente debe incluir un dispositivo de bloqueo de energía si la reconexión representa un peligro potencial para el usuario.
Las pruebas de desequilibrio y peligros mecánicos asociados con los equipos móviles se han modificado para incluir pruebas funcionales.
Se han aclarado los límites de temperatura para las piezas aplicadas. El equipo para inundaciones debe diseñarse para garantizar que la seguridad básica y el rendimiento básico se mantengan en todo momento.
Procesos del ciclo de vida del software de dispositivos médicos que se pueden aplicar a equipos y sistemas cuyo funcionamiento depende del software o de cualquier elemento programable (también conocido como PEMS). Además, la Enmienda 1 incluye requisitos de validación para equipos conectados a una red.
EUROLAB, con su equipo altamente experto y laboratorios acreditados internacionalmente, Prueba de seguridad médica IEC 60601-1 Realiza todos los servicios de prueba, análisis, medición, evaluación y creación de informes de manera completa y confiable.
Para obtener una cita, obtener información más detallada o solicitar una evaluación, puede solicitarnos que completemos nuestro formulario y lo contactemos.

